Tabla de contenidos
La verificación del certificado de camas de hospital comienza identificando lo que realmente prueba un documento. Un certificado de gestión de calidad se refiere a una organización y alcance definidos; un informe de prueba de producto se refiere a muestras y requisitos identificados; una declaración establece la conformidad dentro de su alcance declarado; y una entrada de base de datos reglamentaria tiene su propio significado legal. Ninguno debe aceptarse como sustituto universal de los demás.
Para un importador, el objetivo es una cadena de evidencia rastreable entre el fabricante legal, el modelo ofrecido, su uso previsto y el mercado de destino. Esta guía explica cómo organizar esa verificación sin tratar cada documento etiquetado como certificado como aprobación del producto.
Identifique primero el fabricante y el producto legales
Registre el nombre y la dirección legales del fabricante, el nombre del producto comercial, la referencia del modelo y el uso previsto. Luego compare esos detalles entre la cotización, la etiqueta, la declaración y los documentos de respaldo. Las diferencias pueden tener una explicación legítima, pero el proveedor debe proporcionarla antes de que se acepten las pruebas.
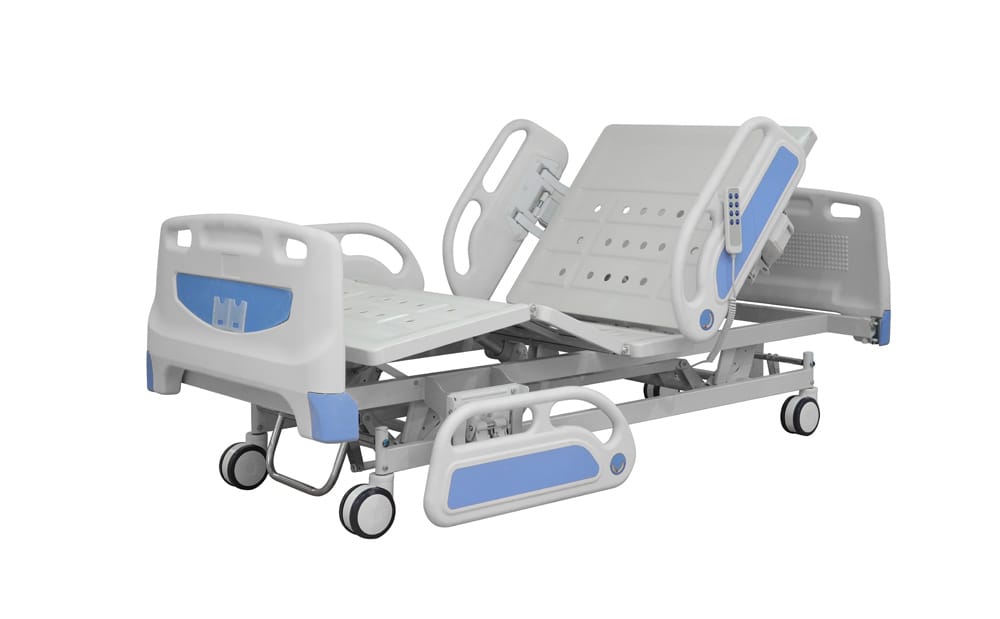
LOHO vende varios productos distintos en su categoría de camas de hospital eléctricas. Es Página de camas de hospital eléctricas de 3 funciones identifica el modelo EHB-3F-260. Si ese es el producto ofrecido, utilice el modelo y la configuración confirmados como base de la solicitud en lugar de solicitar certificados para todas las camas LOHO.
Se puede agregar al registro el código de stock propio de un distribuidor, pero no debe reemplazar la identificación del fabricante. Cuando se trate de etiquetado privado u otro nombre comercial, obtenga un mapeo documentado. De lo contrario, puede resultar imposible conectar un documento válido con la unidad real al recibir la inspección.
Comprenda lo que dice y no dice ISO 13485
ISO 13485:2016 es un estándar de sistema de gestión de calidad para organizaciones involucradas en dispositivos médicos. ISO explica que no realiza la certificación. En consecuencia, un comprador debe identificar el organismo de certificación externo, la organización certificada, las actividades y sitios dentro del alcance y el estado actual del documento.
No describa un certificado de sistema de gestión como prueba de que cada modelo de cama ha pasado todas las pruebas de producto relevantes. Las dos preguntas requieren evidencia diferente. Una fábrica puede tener un alcance definido del sistema de calidad, mientras que una configuración particular aún necesita una revisión técnica y de acceso al mercado por separado.
Verifique la autenticidad a través del canal de verificación apropiado del organismo emisor, utilizando los datos de contacto obtenidos de forma independiente cuando sea práctico. Preservar la fecha y el resultado de la verificación. Una captura de pantalla enviada por un proveedor puede ayudar a localizar un registro, pero es una evidencia más débil que un resultado actual vinculado al identificador del certificado y a la entidad certificada.
Distinguir el registro de la autorización de mercado
La FDA recordatorios importantes sobre el registro y la cotización indique que una entrada en su base de datos de registro y listado no indica aprobación, autorización o autorización del establecimiento o dispositivo. No convierta un número de registro en un reclamo "aprobado por la FDA" en un catálogo de importadores.
Para un pedido en EE. UU., el revisor regulatorio responsable debe establecer la clasificación y los requisitos aplicables para el producto específico y el uso previsto. Dependiendo del dispositivo, la evidencia relevante puede diferir. Este artículo no asigna una vía regulatoria a un modelo LOHO en particular ni confirma su estado en el mercado estadounidense.
Utilice los de la FDA recurso de búsqueda de registro y listado para la pregunta para la que está diseñado responder. Verifique cuidadosamente los nombres, roles y detalles del dispositivo. Un nombre de empresa similar o un registro de un producto diferente no es una coincidencia exitosa.

Pídale al revisor de destino que defina el paquete requerido
Antes de solicitar documentos, especifique el destino y la configuración prevista del cliente. Los requisitos reglamentarios, las rutas de conformidad, las responsabilidades de etiquetado y el papel de un importador o representante varían entre jurisdicciones. Un documento aceptado en un mercado no debe presumirse suficiente en otro.
Para proyectos del Reino Unido, los de la MHRA orientación sobre la regulación de dispositivos médicos en el Reino Unido distingue a Gran Bretaña e Irlanda del Norte. Utilice las directrices oficiales actuales y una revisión competente de la ruta de suministro prevista. Una lista de verificación de adquisiciones debe registrar la base aplicable en lugar de reducir la decisión a una marca familiar en un folleto.
Pregunte al revisor qué documentos deben estar disponibles antes de realizar el pedido, antes de la importación y antes de que el producto se ponga en servicio. Esto separa los requisitos de liberación genuinos de la información que se puede proporcionar más adelante. También impide que un equipo comercial haga garantías de cumplimiento mientras la identidad esencial del producto aún no se haya resuelto.
Compare el alcance de cada documento
| Elemento de evidencia | Identidad y alcance a comprobar | Desajuste común |
|---|---|---|
| Certificado del sistema de calidad | Persona jurídica, sitios, actividades, emisor, situación | Se muestra la empresa comercial en lugar del fabricante correspondiente |
| Declaración | Identificación del producto, base aplicable, firmante responsable | Familia de modelos nombrada sin un mapeo de variantes claro |
| Informe de prueba | Muestra, configuración, método, edición, resultados | Diferentes disposiciones de motor, carril o electricidad |
| Registro de base de datos | Rol de la entidad, entrada del producto, detalles relevantes actuales | Nombre similar o categoría de dispositivo no relacionado |
| Etiqueta del producto | Fabricante, modelo, calificaciones, identificadores requeridos | La etiqueta difiere de la información técnica aceptada |
| Aclaración de apoyo | Referencia del documento, motivo, explicación autorizada | Aseguramiento informal sin decisión rastreable |
Utilice un estado como aceptado, aclaración requerida o no aplicable, con el motivo registrado. Evite una simple columna de aprobación/reprobación que oculte por qué se consideró relevante un documento. Un importador debería poder explicar la relación entre la evidencia y el producto ofrecido más adelante, cuando el personal de compras original ya no esté involucrado.
Revise los informes de prueba sin ampliar sus afirmaciones
Un informe de prueba debe leerse con su descripción de muestra, método, edición y cualquier limitación. Verifique si la configuración incluye el sistema de energía suministrado, controles, accesorios y otras opciones relevantes. Un informe de un componente puede respaldar una parte de una evaluación técnica sin establecer el rendimiento de la cama completa.
ISO explicación de la evaluación de la conformidad distingue actividades como pruebas y certificación. Preserve esas distinciones en sus registros. Un resultado de prueba, una declaración de proveedor y un certificado de un tercero pueden ser útiles, pero su autoría y alcance son diferentes.
Si un proveedor proporciona sólo un resumen, pregunte si contiene suficiente información para la revisión prevista y si el informe completo puede examinarse según los acuerdos de confidencialidad adecuados. No trate la confidencialidad comercial como prueba automática de un problema, pero tampoco apruebe un reclamo sin respaldo porque un documento tampoco está disponible.
Resuelva inconsistencias antes de anunciar el producto
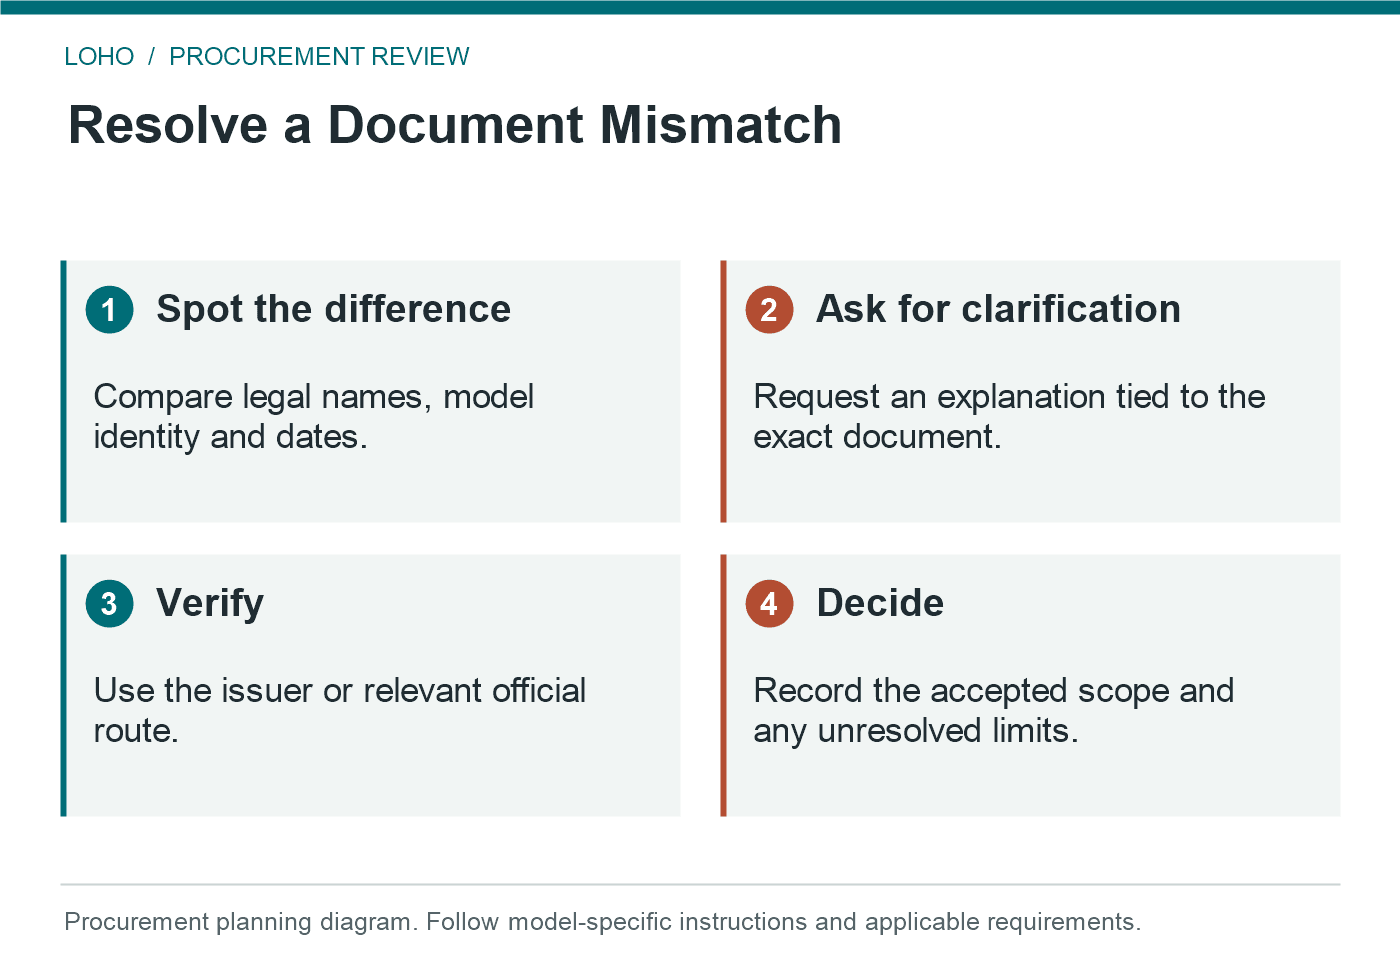
Cuando los nombres, modelos o calificaciones no estén de acuerdo, abra una solicitud de aclaración específica. Indique los documentos involucrados y la diferencia observada. Pregunte qué registro es correcto, por qué existe la discrepancia y qué documento corregido o complementario lo cierra. Una vaga seguridad de que todo cumple no resuelve una discrepancia de modelo.
Mantenga la descripción comercial alineada con la evidencia aceptada. Si un informe se refiere a la seguridad eléctrica, no lo utilice para reclamar la prevención o idoneidad de lesiones por presión para cada grupo de pacientes. Si un certificado cubre un sitio de fabricación, no presente su logotipo como aprobación de todos los accesorios suministrados por una empresa separada.
LOHO página de servicio proporciona una ruta para discutir la documentación del proyecto. El más amplio guía de documentación de exportación se refiere a la planificación del envío; La verificación del certificado es la tarea más limitada de verificar la identidad, la autenticidad y el alcance. Mantenga los dos registros conectados sin asumir que un paquete de envío completo demuestra la conformidad del producto.
Mantenga la evidencia actualizada para pedidos repetidos
Cree un registro de la revisión del producto aceptada, documentos, fechas de verificación y revisores responsables. Antes de repetir el pedido, pregunte si el fabricante, el sitio de producción, la configuración o la evidencia de respaldo han cambiado. Una entrega anterior exitosa es una experiencia comercial útil, pero no hace que todas las configuraciones futuras sean idénticas.
Establezca cómo el proveedor le notificará los cambios relevantes a la evidencia. Un nuevo controlador o una disposición ferroviaria diferente puede requerir una revisión técnica incluso cuando se conserva el nombre comercial de la cama. La respuesta adecuada depende del cambio y de los requisitos aplicables; no debe decidirse únicamente comprando personal comparando fotografías.
Mantenga las versiones archivadas para poder identificar qué admitía un envío anterior. Marque claramente los documentos reemplazados y controle el acceso al paquete actual utilizado para nuevos pedidos. Esto es particularmente útil cuando el mismo distribuidor suministra a varios mercados de destino diferentes requisitos de documentación.
Conclusión
La verificación se completa cuando la evidencia puede rastrearse hasta el modelo ofrecido e interpretarse correctamente según su destino. Verifique la autenticidad del documento, el alcance del producto y el significado de cada reclamo antes de usarlo en una decisión de compra o venta.
Envíe LOHO el modelo exacto, el uso previsto y el mercado de destino solicitar la documentación relevante para su revisión calificada. Identifique la evidencia específica necesaria en lugar de solicitar un paquete de certificados genérico.
Preguntas frecuentes
¿ISO emite un certificado ISO 13485 a los fabricantes?
No. ISO desarrolla el estándar; Los organismos de certificación externos realizan la certificación. Verifique el organismo emisor y el alcance certificado que se muestra en el documento.
¿Una lista de la FDA significa que la cama está aprobada por la FDA
No. El registro y la lista no indican aprobación, autorización o autorización. Los requisitos aplicables dependen del dispositivo y del uso previsto.
¿Se puede utilizar un certificado para un modelo similar?
Sólo si una evaluación adecuada y documentada del alcance o de la familia de modelos cubre la configuración ofrecida. Una apariencia similar no es suficiente.
¿Deberían los importadores conservar los resultados de
Sí. Mantenga los identificadores verificados, la fecha de verificación, los documentos de respaldo y la decisión de revisión para que la evidencia pueda conectarse al pedido y al producto entregado.
¿cuál es la mejor respuesta a un desajuste inexplicable?
Mantener la decisión de aprobación correspondiente y solicitar una corrección específica o explicación documentada. No haga un reclamo de cumplimiento más amplio mientras la discrepancia siga sin resolverse.